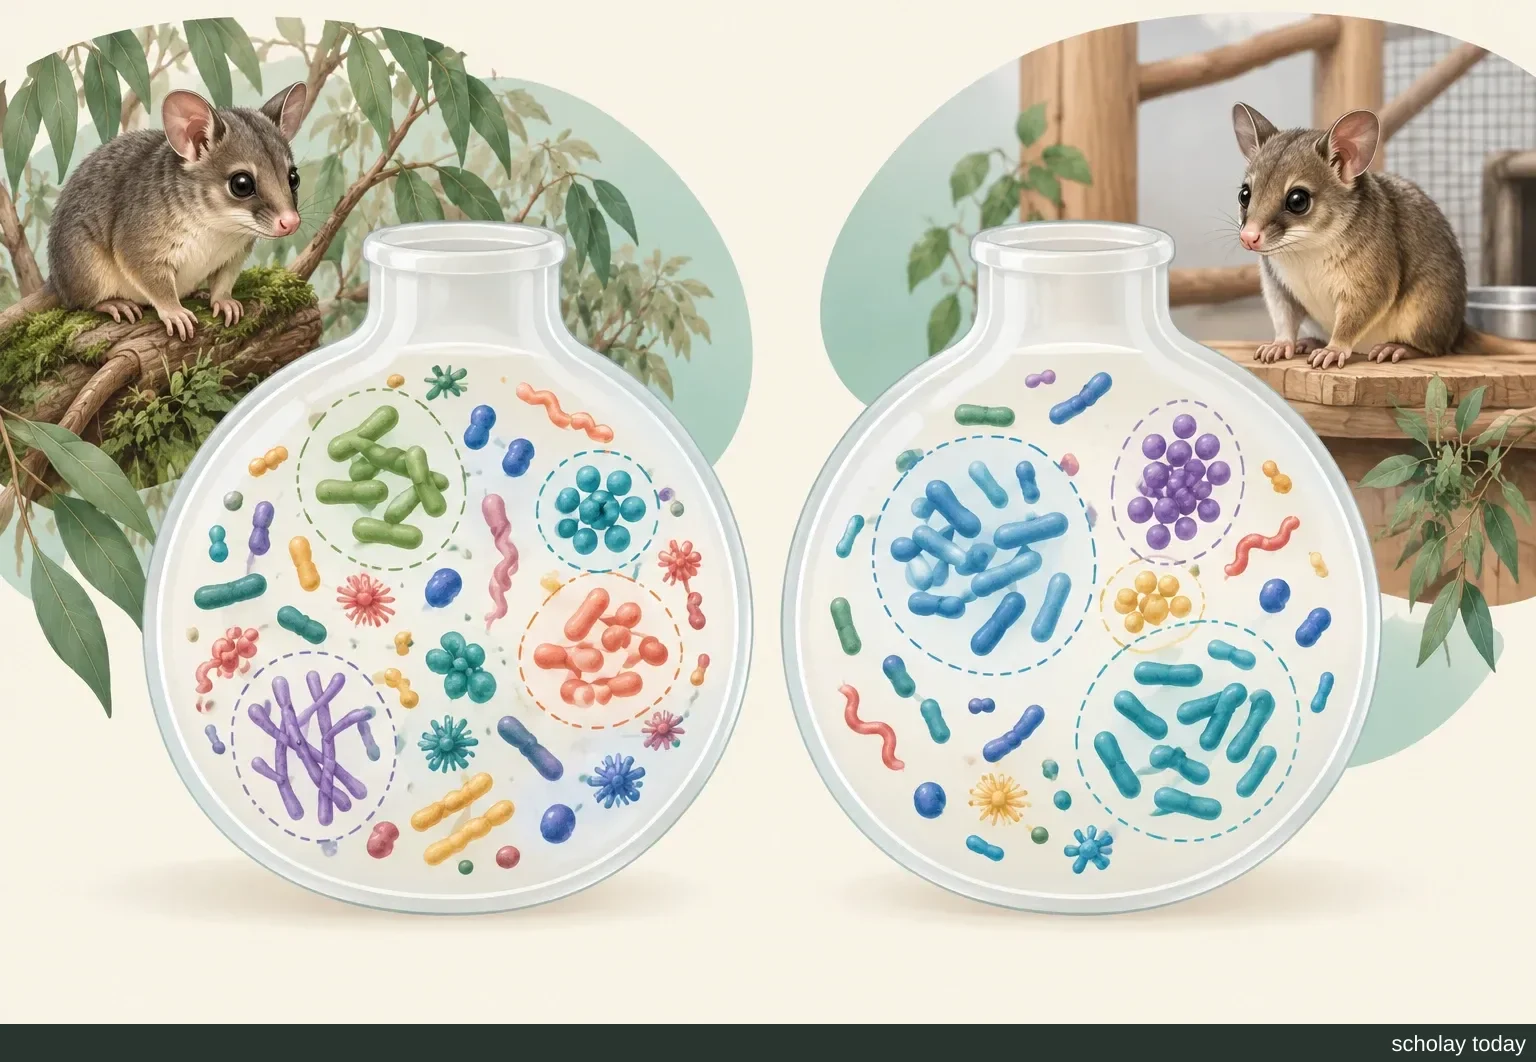
Galaxy Training Network(GTN)的《Introduction to Metabarcoding using QIIME 2》是一门面向初学者的动手教程:学习者在 Galaxy 中处理肥尾袋鼩粪便的细菌 16S rRNA V4 区扩增子数据,比较野生与圈养样本。课程预计用时 3 小时,建议先完成 Introduction to Galaxy Analyses;教程列出 Galaxy Australia 为已知可用的平台。课程材料由 Melbourne Bioinformatics 原有培训内容改编,于 2026 年 10 月 7 日发布,教程内容采用 CC BY 4.0 许可。
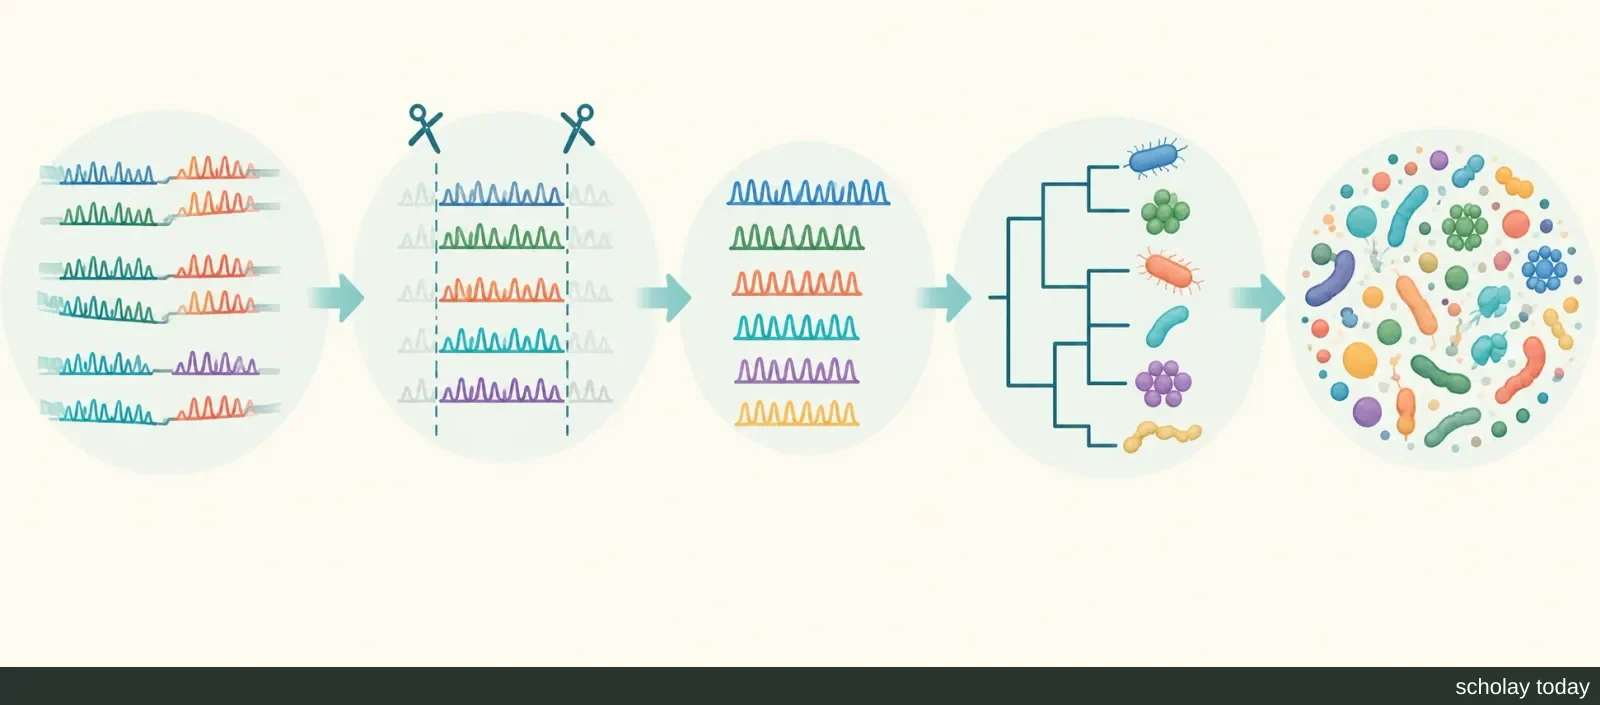
课程从导入双端测序读段和样本元数据开始,用 Cutadapt 去除引物,再查看质量图并选择截断长度。QIIME 2 的 DADA2 对序列去噪并推断扩增子序列变体(ASV),生成特征表、代表序列和去噪统计;随后用预训练分类器为代表序列分配分类,并过滤和绘制分类组成图。
后续步骤构建系统发育树,通过稀释曲线选择测序深度,计算样本内的 α 多样性和样本间的 β 多样性,并以组间检验和 PERMANOVA 比较群落。课程还用 ANCOM-BC2 寻找差异丰度特征,最后导出特征表、分类结果和树,供 R 的 phyloseq 等工具继续分析。配套工作流提供各步骤及输入输出的连接,使用的 Galaxy QIIME 2 工具为 2026.1 版本。
这门课把微生物组研究中容易割裂的环节放进同一案例:质量控制影响哪些序列进入特征表,参考分类器影响分类结果,而测序深度和系统发育树又关系到后续多样性指标。学习者可以沿着工作流追踪输入、参数与输出,再把导出结果带入自己的统计分析。此前介绍 QIIME 2 命令行更名与新插件的文章关注软件更新;这次介绍的是在 Galaxy 中完成代谢条形码分析的培训课。
案例包含野生和圈养动物各 5 份粪便样本,适合练习比较群落组成和差异丰度。解释组间差异时,应结合宿主生态、饮食和样本来源,而不能仅凭测序结果断定圈养造成了某种变化。迁移到其他标记基因或非 V4 区域时,需要根据新数据调整引物、截断长度,并选择或训练与目标区域匹配的分类器;DADA2 等计算步骤的耗时也随数据和计算资源变化。